摘要
高压灭菌器验证用于证明蒸汽灭菌器能使规定负载的每个部位达到所需的温度、压力和时间。验证分为安装确认、运行确认和性能确认三个阶段,并借助已校准探头、生物指示剂和有记录的日常监测,依据 EN 285、ISO 17665 或所适用的标准执行。
什么是高压灭菌器验证,为什么需要?
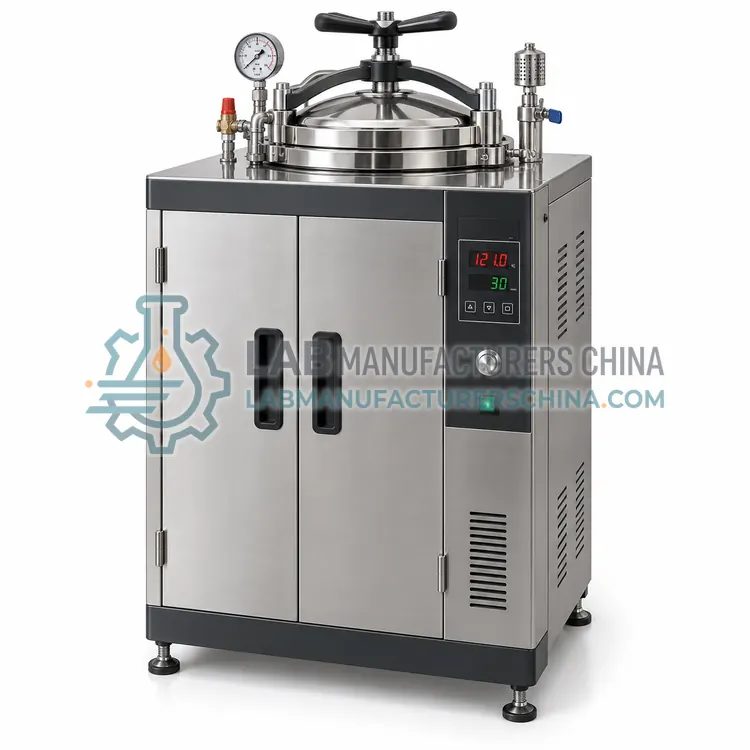
高压灭菌器通过饱和蒸汽对物品进行灭菌,典型条件为 121 °C 保持 15–20 分钟,或 134 °C 保持 3–5 分钟。由于无菌检查具有破坏性且统计上有局限,无法在灭菌后逐件确认无菌,因此验证以证明工艺具备能力并受控,取代对终产品的检验。验证需证明三点。第一,设备安装正确并按设计运行;第二,灭菌程序在整个腔体和负载中达到并保持规定条件;第三,规定负载被稳定、重复地灭菌,并具有已知的安全裕度。凡灭菌结果影响安全或数据完整性之处都需要验证:制药生产与质控实验室、医院消毒供应中心、对废弃物进行去污的微生物实验室,以及处理生物因子的研究机构。验证深度取决于风险与法规框架,但基本逻辑一致。应将验证视为生命周期活动:在调试时进行,在重大维修或搬迁后重复,按规定间隔再验证,并辅以每日或每个周期的监测。
哪些标准规范蒸汽灭菌器的性能?
常被引用的标准有数项,适用哪一项取决于应用场景。EN 285 规定了用于医疗产品的大型蒸汽灭菌器的要求和试验,大型灭菌器指能容纳至少一个 300 mm × 300 mm × 600 mm 灭菌单元的设备,涉及腔体性能、蒸汽质量、空气排除、干燥和温度偏差。EN 13060 适用于小型蒸汽灭菌器(腔体容积小于 60 升),并根据处理不同负载类型的能力将程序分为 B、N、S 类。ISO 17665 描述医疗产品湿热灭菌工艺的开发、验证与常规控制。ISO 17665-1 规定工艺要求,配套技术规范提供指导。ISO 11138 涵盖生物指示剂,ISO 11140 涵盖化学指示剂。用于制药时,还会参考 PDA Technical Report 1 以及 EU GMP 附录 1、WHO 指南等区域性 GMP 文件。实验室废弃物灭菌器通常依据这些文献制定内部方案进行验证。应在采购订单中注明适用标准,因为它决定了随设备提供的真空系统、蒸汽质量和文件。
IQ、OQ 和 PQ 分别包括什么?
安装确认(IQ)用于记录灭菌器及其公用工程符合规定且安装正确。典型的 IQ 记录包括设备型号与序列号、图纸、制造材料、压力容器文件、电气与蒸汽接口、排水与水质、设备所带仪表的校准证书,以及软件版本。运行确认(OQ)用于确认设备在其运行范围内空载或带试验负载时工作正常。典型试验包括预真空设备的泄漏试验与空气排除试验(Bowie-Dick 或螺旋管试验)、控制与安全联锁验证、报警检查、温度与压力传感器验证,以及空载热分布研究。对于符合 EN 285 的设备,还需检查蒸汽质量中的不凝性气体、干燥度和过热度。性能确认(PQ)用于证明工艺对实际负载有效。将已校准的热电偶置于负载中最难达到温度的位置,并至少连续运行三次程序。验收标准通常要求最冷点在设定保持时间内达到灭菌温度,且生物指示剂培养后无生长。应在方案中规定负载、装载方式和最大重量。已验证的装载方式是验证所覆盖的唯一方式。
如何验证温度、压力和时间?
蒸汽灭菌取决于压力、温度与时间之间的关系。121 °C 的饱和蒸汽约为 205 kPa 绝对压力(约 1.05 bar 表压),134 °C 时约为 304 kPa 绝对压力。如果腔体内滞留空气,同一压力下的温度会较低,因此仅凭压力不能证明达到了灭菌条件。验证因此依赖于负载内部的温度测量。验证所用传感器与数据记录仪本身须在研究前后以可溯源标准进行校准,准确度通常为 ±0.5 °C 或更优。探头数量取决于腔体大小;EN 285 试验负载规定了热电偶位置,而实验室方案通常至少使用 10 个探头,分布于腔体内及最不利的负载物品中。保持阶段的验收通常要求所有探头在设定时间内保持在例如 121–124 °C 的范围内,且探头之间的差值在约 2 °C 以内。液体程序常计算 F0 值,即以 121.1 °C 的等效分钟数表示的致死率。液体负载需特别注意,因为液体温度滞后于腔体,容器内的负载探头才能给出真实数值。应将原始数据、校准证书和计算过程一并保存在验证报告中。
生物指示剂和化学指示剂如何支持验证?
物理测量表明达到了预定条件,生物指示剂则表明达到了致死效果。蒸汽灭菌的标准菌为嗜热脂肪地芽孢杆菌(Geobacillus stearothermophilus)芽孢,按 ISO 11138-3 生产和标识。程序结束后,将指示剂与未经灭菌的对照一起培养,温度通常为 55–60 °C。暴露组出现生长,表示该位置灭菌失败。在 PQ 期间,生物指示剂与热电偶一同置于最不利位置。许多方案还采用过度杀灭或半周期方法,即缩短暴露时间后指示剂仍被灭活,以此证明具有安全裕度。化学指示剂依据 ISO 11140-1 分为 1 至 6 类,在达到规定条件时变色。1 类过程指示剂表明包裹已经历灭菌程序;2 类指示剂(例如 Bowie-Dick 试验)检查空气排除;5 类积分型和 6 类模拟型指示剂对多个变量作出响应,与生物学结果的相关性更高。两种指示剂不能互相替代。应按质量体系要求,将生物指示剂用于确认和定期检查,将化学指示剂用于每次装载的放行判断。
需要哪些日常监测和再验证?
完成初次验证后,日常控制使工艺保持在已验证状态。常见做法包括:- 每日或每个周期检查打印或电子记录,对照设定限值核对温度、压力和时间。- 对预真空设备每日进行空气排除试验,并记录和签字。- 每个负载或包裹内放置化学指示剂。- 按规定频次进行生物指示剂检测,医疗工作中常为每周一次,或依据风险评估确定。- 定期预防性维护,涵盖门密封圈、疏水阀、安全阀、过滤器和真空泵,传感器至少每年校准一次。- 按当地法规对压力容器进行定期检验。再验证通常每年进行一次,采用精简版 PQ,负载代表正常使用范围。发生重大变更时也需要再验证,例如新的负载类型、修改后的程序、维修后的控制系统、搬迁,或指示剂反复失败。程序失败时,应隔离负载、开展调查且不得放行,并记录偏差及纠正措施。还应保存操作人员的培训记录,因为装载失误是灭菌失败的常见原因。
采购时应向供应商询问哪些验证支持?
如果设备在设计上考虑了验证需求,供应商就能减轻您的验证工作量。下单前请询问以下问题。- 灭菌器符合哪项标准(例如 EN 285 或 EN 13060),有哪些文件证据?- 是否提供您所使用语言的 IQ、OQ 方案及出厂验收试验结果?- 设备是否设有用于增加热电偶的验证接口,配备何种传感器和记录仪?- 控制器软件是否有版本管理、密码保护,并支持审计追踪和数据导出?- 腔体材质、蒸汽供应或发生器要求及水质限值是什么?- 能否提供压力容器证书和符合性声明,是否涉及当地压力设备法规?- 随机提供哪些校准证书、备件清单和预防性维护计划?- 您所在地区能否提供培训和现场调试支持?所声称的任何认证(如 CE 或 ISO 13485),均应在采购前通过文件核实。请将这些要点写入询价单,以便在同等条件下比较报价。